

400-820-8531
 图1. 体系结构质谱的高蛋白质组学简述(图源:Shuken, J Proteome Res, 2023)
一、介绍
以质谱为理论知识的核蛋清组学能够 改善关与核蛋清的一类型故障,如核蛋清的队列、表达爱丰度、亚上皮细胞位置、核蛋清系统、二维设计、无机化学生理反应性及核蛋清-核蛋清上下级效用等。这个技艺的关键议器是质谱仪,它能够 测试有差异缜密水平的印刷品中核蛋清的质量管理电荷量比(m/z)和信号灯刚度。 来源于质谱的球血清组学最喜欢见的技巧中的一种是用数据资料文件依赖感式录入(data-dependent acquisition,DDA)对土样(细胞系、团队、体液和观赏植物、病菌等建筑材料)开始非靶向疗法自下而上(bottom-up)的按量球血清组学采取实验。短句“自下而上”说的指从肽定量采取分享中测算球血清的数据资料文件,这的类型学习的方式指从土样中取出球血清,酶解为肽段,后来利用质谱定量采取分享多肽(普通7-30个酪氨酸相对宜于)(图2)。当以DDA形式 获利质谱数据资料文件时,检则到肽,后来请马上逐行确定开始段落化,要怎样在下面数据资料文件定量采取分享中分刘海配其编码序列。与完整版的球血清优于,多肽有下类几种优势之处:较小的尺寸减少分散、更适反相便捷高效液相色谱(HPLC)分离处理,并呈现更加容易解釋的段落光谱仪。
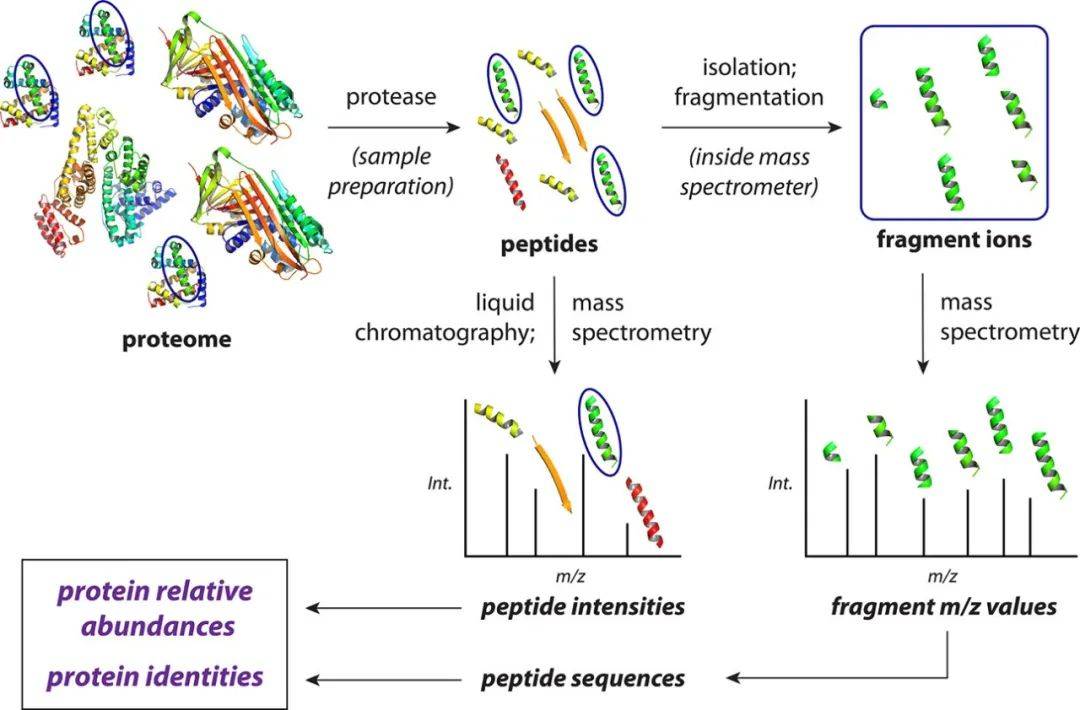 图2. 典型性的非靶向疗法自下而上质谱蛋清质组测试的简易化原则详述(图源:Shuken, J Proteome Res, 202
二、试验方法
2.1 样品提纯
每一个淀粉酶质组科学试验都从供试品配制已经开始,自下而上淀粉酶质组学的通用性供试品配制工作任务程序流程就像文中3表达。全部整个具体步骤还包括淀粉酶质的拆分、男变女、安全动用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)修复二硫键、安全动用碘乙酰胺(IAA)将巯基烷基化,或者接着被LysC和胰淀粉酶酶“肠蠕动”。肠蠕动后的肽段需经C18包被的固相使用脱盐,最后一个将肽重悬于色谱仪色谱-串接质谱(LC-MS/MS)分享兼容的水储存液中,这时肽行使用LC-MS/MS分享(图3)。
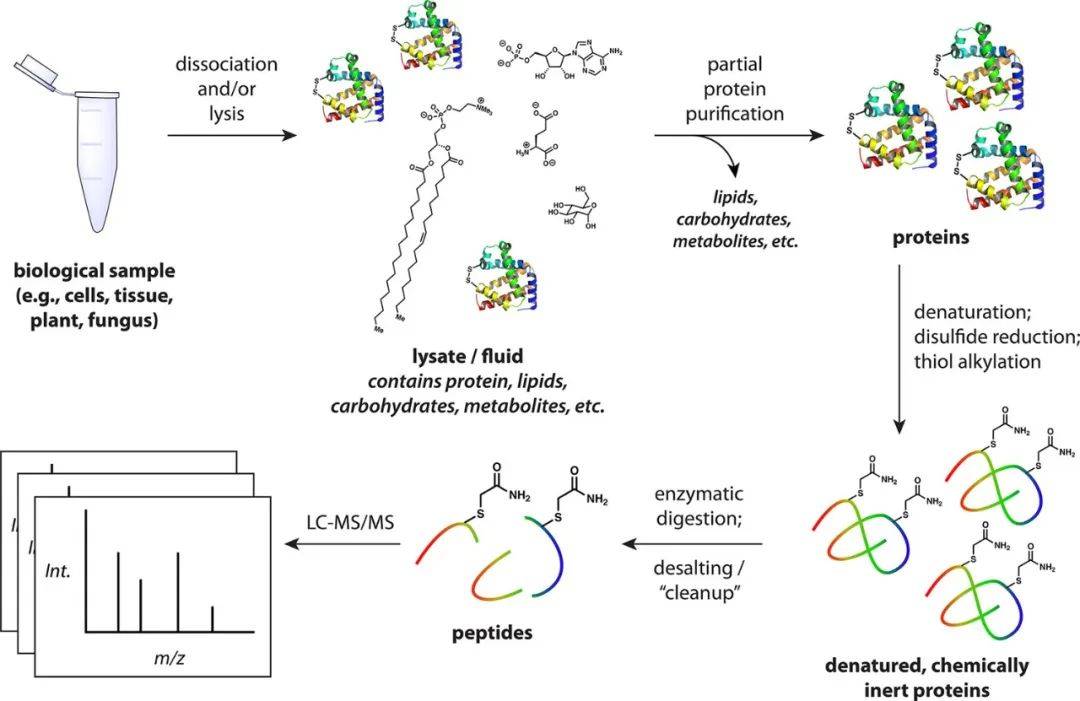 图 3. 为自下而上质谱的氨基酸质组学的公用检样化学合成工作任务步骤流程(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS研究分析
LC-MS/MS工作开端后的一、步是图纸分离出和上样到HPLC柱上。跟据测试仪器的不相同,你这个过程中 行以多不相同的办法会引发;图4拜谱生物展示打了个个十分简单的实例。在实用高色谱仪色谱的非靶向药物蛋白酶质组学技巧中,一般说来包括确认增加+压(拉)后来增加+压(推)将指定次数的图纸数据加载到高色谱仪气相色谱气相色谱色谱柱上。一旦发现肽被装入到气相色谱气相色谱色谱柱上,便会也会引发四件事:色谱仪色谱、气相色谱肽阳离子的型成(电离)、肽的质谱了解(MS1)和精彩片段的质谱了解(MS2)。
 图4. LC-MS/MS中提高效率高效液相色谱法的简单说明书(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
供试品能够食用预程序设计容剂等度方向的高质量高效化色谱仪色谱仪铝离子交换柱冲洗掉,即在这个参与的时候 中影响容剂比调物的含量,其总长宽高通畅为30-1八十分钟。在胆固醇质组学中,高质量高效化色谱仪色谱基本上一直以反相模型参与,这表达着柱中补充了疏水调整相(通畅是二氧化的硅包被总长宽高为1七个碳的波形烃链,喻为C18)。容剂(的流动相)通畅是四种溶剂的比调物(水溶剂如0.1%甲酸和可挥发溶剂如乙腈),每一种溶剂都由自家的等度方向泵混凝土输送泵。肽会根据其疏水被环节分开,在等度方向的时候 中在不一样的的时刻(开展时刻,RTs)冲洗掉。更好等度方向依赖于于些情况,涉及到色谱仪铝离子交换柱、供试品非常复杂、测试仪器和实践指标。图5展现半个个食用HPLC等度方向参与肽分开的示例,色谱图上的所有峰表达几张不一样的的的铝离子。
 图5. LC-MS/MS运动的典范色谱图,样件为胰血清酶和LysC代谢的小鼠脑血清(图源:Shuken, J Prote
2.2.2 肽电离
随着时间的推移等度的实现,一些分割出来的肽被持续地引射出到光谱仪仪图仪中。在给予电压值的印象下,从HPLC柱上面引射出出含多肽的有电液滴;有电势的肽被脱溶(渗入气质联用),渗入光谱仪仪图仪,并在光谱仪仪图仪内的电磁感应场推向下的向前推广(图6)。给定的肽在电离时一般来说能能用多种的电势情形;每一电势情形一般来说应对于质子化情形(有许多质子与肽依照)。多种的电势情形致使多种的m/z值:举列,z = 1的电离肽将兼具m/z = [m + H],另外m是中性化肽的安全性能,H是质子的安全性能,而z = 2的各个肽将兼具m/z = [m + 2H]/2。肽的多种电势情形被特男人分割出来,称是肽的多种“前体”。
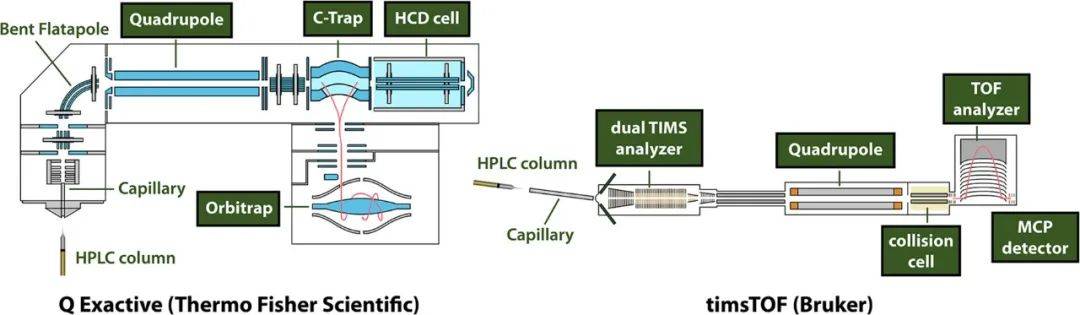 图6. 两大类欧美流行的血清质组学质谱仪图示图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱阅读(MS1)
光谱仪仪仪反复不断地飞速提取光谱仪仪以检查测试电离肽。以下频谱信息采集情况被誉为“MS1打印机扫描”。不管什么质谱的提取都要求一款 質量概述仪,它依据植物的根的質量正电荷比(m/z)值来研究介绍化合物,各类一款 测试电信网络号的观测器。俩个流行时尚的質量概述仪和检查测试器是飞行器日子概述仪和轨道交通阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相简易的滑槽阱质谱仪,MS1扫描仪的范围内在400 ~ 1600 Th左右(Th为m/z的公司)。多肽流入C -Trap中,在吸收的作用势能的氮(N2)分子式的帮住下,根据一段的正阴阳阴离子积淀准确精力(“传递准确精力”),C -Trap而且并立就是将其正阴阳阴离子推入滑槽阱。可能流入滑槽阱,正阴阳阴离子致力于中央机床伺服电机进动,并且以与想一想的m/z值成比例图的速率沿机床伺服电机谐振。当想一想中国电信时,会导出震荡电流大小,确认傅里叶调换处理获得m/z值和比强度。在这种效率概述具体方法具高m/z辩认率和要求。在测量到位后,导出如7A已知的MS1频谱。
 图7. MS1和MS2光谱图的好例子。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 皮肤碎片MS扫描仪(MS2)
MS1采样衡量电离肽的m/z值和力度,但缺少确实肽视角/编码序列所要的消息。虽然说m/z值基本体现了很高的明确性,但在m/z误差值不能的范围内都存在越多有机会的肽,是无法仅会按照m/z来辨别肽。以便才能得到鉴定结论所要的消息,将多肽段落化(基本在肽键处),用质谱仪衡量段落,所得税率光谱仪分析是指“MS2光谱仪分析”。 在每当MS1扫视后,光谱仪仪图仪在使用时也许 会选定在MS1光谱仪仪图中观察动物到的些化合物来进行坏点重新累积和泥石化。现在有多种多样前体选定攻略 ,但常常选定光谱仪仪图中力度最高的的前体。为了更好地制止抄袭选定原先泥石化的肽,较近泥石化的m/z值被确诊在选定外面。 要想认定质谱峰有无或者主要肽而非空气废弃物阳正铁阴铝阳铝铝正离子,光谱图仪寻求临近的重放射性核素峰,如13C和15N。一些碳都在12C的阳正铁阴铝阳铝铝正离子的效率(m)比含很多些13C的同等阳正铁阴铝阳铝铝正离子的效率(m)低1.003 Da,含13C阳正铁阴铝阳铝铝正离子代表的MS峰的m/z值大概需要高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依对此推。所以,给定每留意到的峰,要在这一些m/z远距离上挖掘临近的峰,则都可不可以推定阳正铁阴铝阳铝铝正离子的电势。这一些峰的取决于构造也都可不可以估算出阳正铁阴铝阳铝铝正离子中含多少钱C和N氧原子,所以阳正铁阴铝阳铝铝正离子是肽的或者性有几厘米(图8);在给定的m/z下,肽的主要放射性核素峰构造比区别于清洗剂或碳水化学物质等别氧分子。鉴于好多非肽空气废弃物阳正铁阴铝阳铝铝正离子具备有+1电势,有时候z = +1的肽段落平常资讯较少,平常考虑带+2或很大电势的阳正铁阴铝阳铝铝正离子来碎裂。
 图8. 虚拟的质量增高阳化合物的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 特征提取挪动质子3d模型的冲撞诱导型解离(CID)粉粹行为的可能逻辑(图源:Shuken, J Proteome Res,
2.2.5 个人心得体会
一小部分等度方式中(经常为30 - 1100分钟),光谱图图仪一直积淀气相色谱仪阴阳化合物。MS1阴阳化合物被选为估为肽样材质采取研究,每台假定的肽被抄袭积淀和勾玉化(MS2),然而反复导杆。在Q Exactive中,若是 一些MS1打印机扫苗仪费时间50 ms,并驱散10次MS2打印机扫苗仪,每一次打印机扫苗仪费时间200 ms,那么的这样周期时间长性将在一般2 s内来完成。在timsTOF中,一款 典型示范的周期时间长性一定要 25 ~ 200 ms。这样周期时间长性在一小部分等度方式中抄袭数十万到上千人次,诞生上千人个光谱图图。一些采样的模式被被视为大统计数据显示依赖症采样(DDA),正因为获利MS2频谱的确定考量于MS1大统计数据显示;其它种技巧是大统计数据显示独特采样(DIA)。如上提出的,不充分的电离的肽不会轻易被检验到,但肽也一定更好地勾玉化,即诞生足够的有资料的勾玉以供辨识(图9)。三、拜谱怪物工作小结
这期讲述详情讲述了因为质谱的氨基酸质實驗步骤的样板准备好及LC-MS/MS了解,下一篇文章将讲述数据表格了解及氨基酸质组学最前沿发展方向,拨冗希望!符合文献综述:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 重视社会微信公众号代运营


 特别关注小华书


